マルファン症候群とは?症状・遺伝確率50%・治療と予後を徹底解説【2026年版】
マルファン症候群とは、遺伝子の変化によって全身の結合組織が弱くなり、骨格、目、心臓、血管などにさまざまな症状が現れる遺伝性疾患です。身長が高い、手足や指が長いといった身体的特徴で知られていますが、見逃せないのは、本人に自覚症状がないまま大動脈が拡張し、命に関わる大動脈解離を引き起こす可能性があることです。
原因となるのは主にFBN1遺伝子の病的な変化で、親から子へ遺伝する確率は、変化を持つ親の場合、子ども1人につき50%です。一方、適切な診断、薬物療法、必要に応じた手術、定期的な心臓・血管の検査によって、長期的な健康管理を目指せます。2026年の公的資料を踏まえ、初期症状、診断基準、遺伝子検査、医療費助成、妊娠・出産、寿命まで詳しく解説します。
📌 【この記事の重要ポイントまとめ】
- 病気の正体:FBN1遺伝子の変化などにより、全身の結合組織に影響が及ぶ遺伝性疾患。
- 遺伝する確率:患者本人の子どもが原因となる遺伝子変化を受け継ぐ確率は、1人につき50%。
- 注意すべき合併症:大動脈瘤・大動脈解離は自覚症状が乏しい場合があり、定期的な心エコーなどが欠かせない。
- 診断と治療:改訂Ghent基準に基づき、身体所見、眼科検査、画像検査、遺伝学的検査などを組み合わせて評価する。
- 医療費と将来設計:指定難病167に関連する医療費助成制度があるが、助成には重症度などの要件がある。妊娠・出産も専門医による個別管理が必要。
【基礎知識】マルファン症候群とは?全身に影響する遺伝性疾患の正体
マルファン症候群は、骨や血管、目など、体のさまざまな組織を支える「結合組織」に生まれつきの異常が生じる病気です。英語ではMarfan syndromeと呼ばれます。
結合組織は、細胞や臓器をつなぎ、組織の形や弾力性を維持する役割を担っています。その働きが弱くなると、骨格の成長や目の水晶体の位置、血管の壁の強度などに影響が現れます。
難病情報センターや関西医科大学附属病院の疾患解説でも、マルファン症候群の主な特徴として、心血管系、骨格系、眼科系の症状が挙げられています。ただし、すべての症状が1人の患者にそろうわけではありません。同じ家族内でも、発症する年齢や症状の重さは異なります。
原因はFBN1遺伝子の変化
マルファン症候群の主な原因は、フィブリリン1というタンパク質を作るFBN1遺伝子の病的バリアント(病気に関係する遺伝子の変化)です。
フィブリリン1は、結合組織の構造や弾力性を保つために重要な役割を果たします。この遺伝子に病的な変化があると、組織の強度や調節機能に影響が及び、大動脈の拡張、骨格の特徴、水晶体の偏位などにつながります。
マルファン症候群は常染色体顕性遺伝(優性遺伝)形式をとります。原因となる遺伝子変化を1つ持つことで発症し得るため、両親の双方から変化を受け継ぐ必要はありません。
指定難病167とは?
厚生労働省の2026年4月時点の指定難病資料では、告示番号167は「マルファン症候群/ロイス・ディーツ症候群」として扱われています。両者は結合組織に影響する遺伝性疾患で、大動脈病変や骨格異常などの共通点がありますが、原因遺伝子や症状の現れ方には違いがあります。
指定難病に位置づけられていることと、診断された全員が自動的に医療費助成を受けられることは別です。助成には、所定の診断基準に加えて重症度分類などの要件が設けられています。制度の詳細は後半で説明します。

【症状一覧】初期症状は?長身・長い手足から目や血管の異常まで
マルファン症候群の症状は、骨格、目、心臓・血管を中心に、肺、皮膚、硬膜など全身に及びます。身体的特徴が先に見つかる人もいれば、目の異常や心血管系の検査をきっかけに診断される人もいます。
1.骨格の特徴:身長が高い、手足や指が長い
代表的な身体的特徴は、体幹に比べて手足が長いことや、指が細く長いことです。骨の過成長や関節のゆるさなどが関係しています。
- 身長が高く、腕や脚が体幹に比べて長い
- 指が細く長い
- 胸が内側にへこむ漏斗胸、または前方に突出する鳩胸
- 背骨が横に曲がる側弯症
- 扁平足や足部の変形
- 関節が通常より動きやすい
こうした特徴は診断の手がかりになりますが、身長が高いことや手足が長いことだけでマルファン症候群とは判断できません。反対に、典型的な体型ではなくても、血管の病変などから病気が判明する場合があります。
2.目の症状:水晶体亜脱臼と強い近視
眼科領域で特徴的なのが、水晶体偏位です。水晶体は目の中で光を集めるレンズの役割を果たしています。これを支える組織が弱くなると、水晶体の位置がずれることがあります。
水晶体が完全には外れず、本来の位置から部分的にずれる状態を水晶体亜脱臼と呼びます。位置のずれが大きい場合には、水晶体脱臼と呼ばれることもあります。
そのほか、強い近視、乱視、視力低下、網膜剥離、緑内障、早発白内障などにも注意が必要です。水晶体偏位は診断上重要な所見ですが、目の症状だけで確定診断できるわけではありません。
見え方の変化や視力低下がある場合は眼科で相談し、必要に応じて細隙灯顕微鏡検査などを受けます。急な視力低下や視野にカーテンがかかったような症状は、網膜の異常なども考えられるため、速やかな眼科受診が必要です。
3.心臓・血管の症状:最も警戒すべき大動脈瘤・大動脈解離
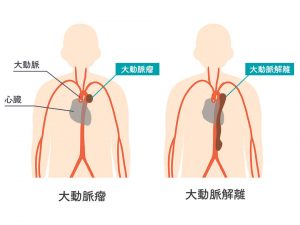
マルファン症候群で特に注意したいのが、大動脈の異常です。大動脈は心臓から全身へ血液を送り出す太い血管で、その根元にあたる大動脈基部などが拡張することがあります。
血管の拡張が進み、壁が弱くなった部分に瘤が形成される状態が大動脈瘤です。さらに血管の壁が裂け、壁の内部に血液が入り込むと大動脈解離を起こします。大動脈解離は命に関わる緊急疾患です。
大きな問題は、大動脈が拡張していても、初期には痛みなどの自覚症状がない場合があることです。胸痛や息切れがないからといって、血管に異常がないとは限りません。
国立循環器病研究センターも、家族歴や身体的特徴からマルファン症候群が疑われる場合には検査を受けること、診断後も大動脈の状態を継続的に確認することの重要性を説明しています。
突然の激しい胸痛や背中の痛み、失神、急激な息苦しさなどが現れた場合は、大動脈解離を含む緊急疾患の可能性があります。すぐに119番へ連絡し、救急対応を受けてください。
4.その他の症状:肺・皮膚・硬膜など
症状は骨格や目、血管に限りません。肺にできた気腫性病変などに関連して自然気胸を起こすことがあり、皮膚には線状の皮膚伸展線条が現れる場合があります。
また、脊髄を包む硬膜が拡張する硬膜拡張、ヘルニア、慢性的な腰痛などが見られることもあります。どの症状が現れるか、どの程度進行するかには個人差があります。
初期症状が分かりにくい理由
マルファン症候群では、骨格や目の症状が先に見つかる場合がある一方、大動脈の病変が症状を出さずに進行することもあります。そのため、外見上の変化や体調不良の有無だけで判断することはできません。
家族にマルファン症候群の患者がいる人、若い年齢で大動脈の拡張や解離を起こした家族がいる人、特徴的な骨格所見と眼科所見が重なる人は、循環器内科や臨床遺伝専門の診療部門などで相談することが受診の目安になります。
【遺伝の確率】子どもに遺伝する割合は50%?FBN1遺伝子検査の意味
マルファン症候群について検索する人が特に気にするのが、子どもへの遺伝です。原因となるFBN1遺伝子の病的変化を持つ人の場合、子どもがその変化を受け継ぐ確率は、妊娠ごとに50%です。
50%は「家族全体の確率」ではなく、子ども1人ごとの確率
例えば、親の一方が原因となる遺伝子変化を持っている場合、子どもがその変化を受け継ぐ可能性は、男女を問わずそれぞれ50%です。
この確率は妊娠ごとに独立して考えます。第1子が変化を受け継がなかったからといって、第2子が受け継ぐ確率が高くなるわけではありません。また、きょうだい全員が同じ結果になるとも限りません。
なお、遺伝子変化を受け継いだ場合でも、症状の種類や重症度、発症時期を正確に予測することはできません。同じ家族の中でも、血管病変が目立つ人と骨格や目の症状が中心の人がいます。
親から遺伝するケースと、新たに変化が生じるケース
米国の医学情報資料GeneReviewsや難病情報センターの解説によると、マルファン症候群では、およそ75%が親から遺伝したケースで、約25%は本人に新たに遺伝子変化が生じたケースとされています。
つまり、両親に明らかな症状や診断歴がなくても、本人がマルファン症候群と診断される可能性があります。家族歴がないことは、病気を否定する根拠にはなりません。
マルファン症候群の遺伝子検査で分かること
遺伝学的検査では、血液などの検体を用いてFBN1遺伝子の病的変化を調べます。家族内で原因となる変化が判明していれば、血縁者が同じ変化を持つかどうかを評価する手がかりにもなります。
関西医科大学附属病院の解説では、マルファン症候群の遺伝学的検査は保険収載されており、医療機関での診察と遺伝カウンセリングが必要とされています。実際の適用や費用は、検査の目的、診療状況、保険上の条件などによって異なります。
検査結果の解釈にも注意が必要です。遺伝子の変化が見つかっても、病気との関連性が十分に分かっていない「意義不明のバリアント(VUS)」と判定される場合があります。VUSが検出されたことだけで、マルファン症候群と確定するわけではありません。
妊娠や出産を考えている場合は、遺伝カウンセリングを通じて、遺伝する確率、検査の限界、出生前検査や着床前遺伝学的検査などの選択肢について説明を受けられます。検査や生殖に関する選択は、本人とパートナーが十分な情報を得たうえで検討することが大切です。

【診断基準】新ゲント基準と検査の流れを一覧で解説
マルファン症候群の診断は、見た目や単一の検査だけで決まるものではありません。改訂Ghent基準(新ゲント基準、2010年改訂)を用いて、大動脈基部の状態、水晶体偏位、FBN1遺伝子の病的変化、全身の身体所見、家族歴などを組み合わせて判断します。
新ゲント基準で重視される4つの要素
厚生労働省の診断基準や難病情報センターの診断・治療指針では、主に次の項目が重要な判断材料として扱われています。
| 検査・評価項目 | 確認する内容 | 診断上の意味 |
|---|---|---|
| 大動脈基部の画像検査 | 心エコー、CT、MRIなどで大動脈基部の拡張や解離を確認する | 診断の中心となる重要な所見 |
| 眼科検査 | 水晶体偏位・亜脱臼・脱臼などを確認する | 特徴的な眼科所見として評価する |
| 遺伝学的検査 | マルファン症候群の原因と判断されるFBN1遺伝子の病的変化を調べる | 臨床所見や家族歴と組み合わせて判断する |
| 全身の身体所見 | 骨格、胸郭、関節、皮膚、近視などの所見を評価する | 全身所見を点数化し、他の診断項目と組み合わせる |
| 家族歴・鑑別診断 | 血縁者の病歴や、類似する遺伝性疾患の可能性を調べる | 診断の精度を高め、似た疾患との区別に役立てる |
身体所見スコアは7点以上が一つの基準
新ゲント基準では、手首徴候や親指徴候、胸郭の変形、後足部の変形、側弯症、硬膜拡張、近視、僧帽弁逸脱などを評価し、全身所見を点数化します。身体所見スコアは20点満点で、7点以上が重要な判定基準の一つです。
ただし、身体所見スコアが7点以上であれば、それだけで誰もが確定診断となるわけではありません。家族歴の有無や大動脈基部病変、遺伝学的検査の結果などを合わせて判断します。
例えば、家族歴がない場合には、大動脈基部病変と水晶体偏位の組み合わせ、大動脈基部病変と病的なFBN1遺伝子変化の組み合わせ、大動脈基部病変と一定以上の全身所見スコアなどが診断の組み合わせとして用いられます。家族歴がある場合には、異なる条件で評価されます。
受診から診断までの主な流れ
- 循環器内科:心エコーなどで大動脈基部や心臓弁の状態を調べる。
- 眼科:水晶体偏位や近視、網膜などの異常を確認する。
- 身体所見の評価:骨格や関節などの特徴を調べ、必要に応じて全身所見を点数化する。
- 遺伝学的検査:病状や家族歴に応じてFBN1遺伝子などを調べる。
- 総合的な診断:類似する疾患も考慮しながら、診断基準に照らして判断する。
大動脈瘤・大動脈解離などを起こす遺伝性疾患には、ロイス・ディーツ症候群や血管型エーラス・ダンロス症候群などもあります。症状が似ていても、原因遺伝子や血管病変の特徴、管理方針が異なるため、専門医による鑑別が重要です。
【治療と定期検査】薬・手術・心エコーで大動脈解離を防ぐには
マルファン症候群では、遺伝子そのものの変化を根本的に取り除く確立した治療法はありません。一方、血管病変の進行を抑え、合併症を早期に発見して対応するための治療と管理が行われています。
1.薬物療法:β遮断薬やARB
大動脈の拡張が進むリスクを抑えるため、β遮断薬やアンジオテンシンII受容体拮抗薬(ARB)などが使用されます。これらの薬は血圧や心拍、血管にかかる負担などを管理し、大動脈の拡張進行を抑えることを目的としています。
どの薬を選ぶか、単剤か併用か、どの程度の用量にするかは、年齢、血圧、心拍数、大動脈の状態、併存疾患などによって変わります。自己判断で薬を始めたり、中断したりせず、主治医の指示に従う必要があります。
2.手術:大動脈や心臓弁の状態に応じて検討
大動脈基部の拡張が進行した場合や、手術による予防が望ましいと判断された場合には、大動脈基部置換術などが検討されます。病変や患者の状態に応じて、人工血管への置換や、自己弁を温存する手術などが選択されます。
大動脈解離を発症した場合には、解離の範囲や病型などに応じて緊急手術を含む治療が必要になります。心臓弁の異常が重度であれば、弁形成術や弁置換術が検討されることもあります。
手術を行うかどうか、いつ実施するかは、血管の直径だけでなく、拡張速度、家族歴、年齢、体格、全身状態などを踏まえて専門医が判断します。症状が出るまで待つのではなく、定期検査で変化を把握し、適切な時期に介入することが大切です。
3.定期検査:心エコーで自覚症状のない変化を確認
心エコー検査は、超音波を使って心臓や大動脈基部、心臓弁の状態を確認する検査です。被ばくを伴わず、繰り返し実施しやすいため、経過観察の中心的な検査として用いられます。
一般的には、心エコーによる大動脈基部径の評価や心臓弁の確認を継続し、必要に応じてCTやMRIなどで血管の状態を詳しく調べます。検査の間隔は一律ではなく、初回の所見や血管の拡張速度、治療内容などに応じて決まります。
関西医科大学附属病院では、上行大動脈の状態を把握するための超音波検査を毎年行うことを基本とし、大動脈基部の拡張傾向などがある場合には、CTを含むより頻回の検査が必要になると説明しています。実際の受診間隔は個々の状態に合わせて調整されます。
4.日常生活で注意したいこと
大動脈への負担を減らすため、血管の状態に応じて激しい運動、接触を伴うスポーツ、息をこらえて重い物を持ち上げる運動などが制限されることがあります。
ただし、マルファン症候群と診断された人全員に同じ生活制限が必要なわけではありません。運動の可否や強度は、大動脈の状態、心臓弁の病変、過去の手術歴などによって異なります。日常生活や仕事、運動については主治医に具体的な条件を確認しましょう。
5.医療費助成:指定難病167でも認定要件を確認
指定難病の医療費助成制度は、診断を受けた人の経済的負担を軽減するための制度です。難病情報センターによると、助成対象となるには、原則として病状が重症度分類の基準を満たすこと、または「軽症高額該当」に当てはまることが必要です。
軽症高額該当とは、重症度分類を満たさなくても、対象となる治療の医療費総額(10割)が月33,330円を超える月が、申請月以前の所定の12か月以内に3回以上ある場合などを指します。
申請には、難病指定医が作成した臨床調査個人票などが必要です。申請窓口は都道府県・指定都市で、認定された場合も、助成対象となる医療や指定医療機関などの条件があります。
マルファン症候群の診断がついた時点で、すべての人が医療費助成の対象になるわけではありません。循環器内科の主治医や自治体の難病担当窓口に相談し、自分の状態が重症度分類や軽症高額該当の条件に当てはまるかを確認することが現実的な第一歩です。
【妊娠・出産・寿命】マルファン症候群と長期的な生活設計
マルファン症候群と診断されても、妊娠や出産、仕事、日常生活を一律に諦める必要はありません。ただし、将来のリスクを把握し、病状に合った管理計画を立てることが欠かせません。
妊娠・出産では大動脈解離のリスク評価が必要
妊娠中は血液量や心臓への負担が変化するため、マルファン症候群では大動脈の拡張や解離のリスクに注意する必要があります。リスクは妊娠中だけでなく、分娩時や産後にも続くことがあります。
妊娠を希望する場合は、妊娠前から循環器内科、産婦人科、必要に応じて遺伝診療部門などに相談し、大動脈の直径や拡張の進み方、心臓弁の状態、家族歴などを確認します。必要に応じて妊娠前の予防的な大動脈手術が検討されることもあります。
日本循環器学会と日本産科婦人科学会による2026年版の心血管疾患患者の妊娠・出産に関するガイドラインでは、マルファン症候群において大動脈径が45mmを超える場合は帝王切開を推奨し、40mm以上45mm以下の場合は一律の分娩方法を推奨せず、個別のリスク評価や医療体制を踏まえて選択する考え方が示されています。
この数値だけで妊娠の可否や分娩方法が決まるわけではありません。血管の拡張速度、過去の大動脈手術、家族歴などによっても判断が変わります。また、妊娠中に使用できない薬や変更が必要な薬もあるため、服薬を自己判断で中止せず、妊娠前から主治医に相談してください。
寿命や予後はどう変わる?
マルファン症候群の予後を大きく左右するのは、特に大動脈などの心血管系の合併症です。病気に気づかず、大動脈解離などの重篤な合併症を起こして初めて診断されるケースでは、生命に関わる危険があります。
一方、医学情報資料GeneReviewsでは、心血管系の病変に対して適切な管理を受けている場合、マルファン症候群の人の平均余命は一般人口に近づくと説明されています。早期の診断、継続的な検査、薬物療法、適切なタイミングでの手術が、長期的な予後を改善するうえで重要です。
ただし、すべての人に同じ経過をたどるわけではありません。大動脈の拡張速度や心臓弁の状態、治療への反応、その他の合併症などによって見通しは変わります。「マルファン症候群だから短命」と一律に考えるのも、「定期検査を受ければ必ず安全」と考えるのも適切ではありません。
妊娠・出産や将来の生活設計で大切なこと
長期的な生活を考える際は、病気の状態を正確に把握したうえで、本人の希望に沿った管理計画を作ることが大切です。妊娠を考えている人は、血管の状態と遺伝の可能性の両方について説明を受けることで、将来の選択肢を整理できます。
また、定期受診や検査を継続するためには、通院先、薬の管理、仕事や学校との調整、医療費助成などの制度を確認しておくことも役立ちます。患者本人だけで抱え込まず、家族や医療チームと相談しながら生活を組み立てていくことが重要です。
【マルファン症候群とは】に関するよくある質問(FAQ)
Q1:マルファン症候群は見た目だけで分かりますか?
A1:身長が高い、手足や指が長い、胸郭や背骨に特徴があるといった所見は手がかりになりますが、外見だけでは診断できません。典型的な身体的特徴が目立たない人もいます。大動脈の病変は自覚症状がないこともあるため、家族歴や眼科所見なども含めて医療機関で評価する必要があります。
Q2:マルファン症候群は子どもに必ず遺伝しますか?
A2:必ず遺伝するわけではありません。原因となる遺伝子変化を持つ親から子どもへ伝わる確率は、子ども1人につき50%です。男女による違いはありません。ただし、遺伝子変化を受け継いだ場合でも症状の種類や重症度には個人差があります。家族計画については遺伝カウンセリングで相談できます。
Q3:マルファン症候群と診断されたら寿命は短くなりますか?
A3:診断されたからといって、必ず寿命が短くなるわけではありません。大動脈の病変などを早期に把握し、薬物療法や必要な手術、定期的な心エコーなどを継続することで、一般人口に近い平均余命が期待できるとする医学情報があります。ただし、予後は血管病変の程度や合併症などによって異なるため、個別の診療計画に沿った管理が必要です。
まとめ:マルファン症候群は早期診断と継続的な管理が鍵
マルファン症候群は、FBN1遺伝子の病的な変化などにより、全身の結合組織に影響が現れる遺伝性疾患です。長身や長い手足、水晶体亜脱臼などの特徴が知られていますが、特に注意したいのは、大動脈瘤や大動脈解離といった心血管系の合併症です。
原因となる遺伝子変化が親から子へ伝わる確率は50%ですが、症状の現れ方や重症度は一人ひとり異なります。診断には改訂Ghent基準を用い、身体所見、眼科検査、大動脈の画像検査、遺伝学的検査、家族歴などを総合的に評価します。
治療では、β遮断薬やARBなどの薬物療法、必要に応じた手術、心エコーやCT・MRIによる定期的な経過観察が重要です。指定難病167に関連する医療費助成制度もありますが、認定には所定の条件があるため、主治医や自治体の窓口で確認しましょう。
そして、マルファン症候群は、早期診断と適切な管理によって長期的な健康を目指せる病気です。家族歴や気になる症状がある場合は、外見だけで自己判断せず、循環器内科や臨床遺伝の専門家に相談することが、将来のリスクを把握するための第一歩になります。
【プロの結論】 マルファン症候群で最も大切なのは、身長や骨格などの見た目だけにとらわれず、目に見えない大動脈の変化を定期的に確認することです。診断、治療、遺伝カウンセリング、医療費助成を適切につなぎ、本人の病状と希望に合わせた長期管理を続けることが、生活の質と予後を守る基盤になります。 (出典: マル ファン 症候群 と は(Yahoo!ニュース))
Webメディアの編集およびコンテンツ作成に従事。正確で質の高い情報発信を心掛けています。
