神経線維腫症とは?NF1の症状・遺伝・診断基準と最新治療を徹底解説
神経線維腫症とは、神経系を中心に腫瘍や皮膚の色素斑などが生じる、遺伝子の変化に関連した疾患群です。代表的な病型である神経線維腫症1型(NF1)は、カフェ・オ・レ斑と呼ばれる茶色いあざや神経線維腫を特徴とし、眼、骨、神経系などにもさまざまな症状が現れます。一方、神経線維腫症2型(NF2関連神経鞘腫症)では、聴力に関わる神経に生じる腫瘍などが重要な特徴です。
2026年現在、神経線維腫症の理解で押さえておきたいのは、病型によって症状や合併症、治療方針が異なること、そして遺伝性疾患であっても患者の半数以上は家族に同じ病気がない状態で発症することです。日本では神経線維腫症1型の遺伝子検査や、手術が難しい腫瘍に対する薬物治療にも進展がみられています。症状の見分け方から診断基準、子どもへの遺伝、受診先、最新治療まで、医学的な情報を整理します。
📌 【この記事の重要ポイントまとめ】
- 病気の基本:神経線維腫症は複数の病型を含む疾患群で、NF1とNF2関連神経鞘腫症は別の病気です。
- 症状と遺伝:NF1ではカフェ・オ・レ斑などが初期の手がかりとなり、親がNF1の場合、子どもに遺伝する確率は妊娠ごとに50%です。
- 診断と治療:診断には皮膚・眼・神経系などの診察や、必要に応じて遺伝子検査を用います。2025年9月には日本でNF1に対するセルメチニブの成人への適応も拡大されました。
【基礎知識】神経線維腫症とは?種類によって異なる症状と特徴
神経線維腫症は、神経系を中心に腫瘍が生じる遺伝性疾患の総称として使われてきた言葉です。歴史的には7以上の病型が報告されてきましたが、現在は原因となる遺伝子や腫瘍の特徴に基づいて、神経線維腫症1型、NF2関連神経鞘腫症、その他の神経鞘腫症などを区別して考えることが重要です。
日本の難病情報センターでは、神経線維腫症1型を指定難病34として解説しています。NF1はレックリングハウゼン病とも呼ばれ、皮膚の色素斑や神経線維腫を主な特徴とする疾患です。出生約3,000人に1人の割合で生じるとされ、日本の患者数は過去の調査から約4万人と推定されています。
一方、NF2関連神経鞘腫症では、両側の前庭神経鞘腫をはじめ、髄膜腫や脊髄の腫瘍などが問題になります。名前が似ているため混同されがちですが、NF1とNF2関連神経鞘腫症は原因遺伝子も臨床的な特徴も異なります。片方の病型について得た情報を、もう一方にもそのまま当てはめることはできません。
代表的な病型の違いを整理すると、次のとおりです。
| 病型 | 主な特徴 | 診療で注目する点 |
|---|---|---|
| 神経線維腫症1型(NF1) | カフェ・オ・レ斑、皮膚・皮下の神経線維腫、骨や眼の病変など | 皮膚症状に加え、視機能、発達、骨、血管、腫瘍の変化などを継続的に確認する |
| NF2関連神経鞘腫症 | 両側の前庭神経鞘腫、髄膜腫、脊髄腫瘍、若年性白内障など | 聴力、平衡機能、顔面神経などの症状と、脳・脊髄の腫瘍を評価する |
| その他の神経鞘腫症 | 末梢神経などに神経鞘腫が生じ、痛みを伴う場合がある | 腫瘍の分布や家族歴、遺伝子検査などから病型を区別する |
神経線維腫症を理解するうえで大切なのは、病名だけで重症度を判断しないことです。同じNF1でも、皮膚症状が中心の人もいれば、深部の腫瘍や骨・眼の病変などに対する専門的な管理が必要な人もいます。病型を正しく把握し、本人に現れている症状に応じて診療方針を決めることが基本です。
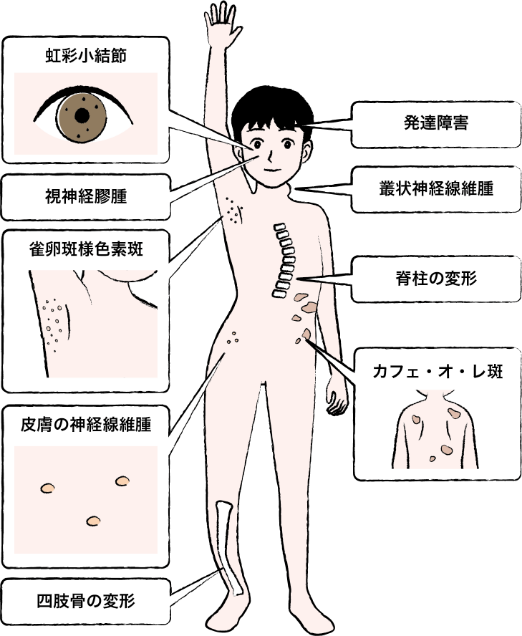
【初期症状】神経線維腫症1型とカフェ・オ・レ斑の関係
神経線維腫症1型の初期症状として知られているのが、カフェ・オ・レ斑です。ミルクコーヒーのような色をした、平らで盛り上がりのない色素斑で、生まれたときから認められることもあります。乳幼児健診や日常の着替え、入浴時などに皮膚のあざが見つかり、医療機関への相談につながるケースがあります。
ただし、茶色いあざが1個あるだけで神経線維腫症と診断されるわけではありません。日本の難病情報センターも、一般的な茶色いあざとNF1に特徴的な色素斑を区別する必要性を説明しています。色素斑の数や大きさ、ほかの症状の有無を総合的に判断することが大切です。
NF1で確認される主な症状には、次のようなものがあります。
- カフェ・オ・レ斑:淡い茶色から濃い褐色まで幅がある平坦な色素斑。幼少期から見られることがあります。
- 腋窩・鼠径部の雀卵斑様色素斑:わきの下や足の付け根に、そばかすに似た小さな色素斑が現れます。
- 皮膚・皮下の神経線維腫:皮膚や神経に沿ってできる腫瘍で、思春期以降に目立つようになることがあります。
- 叢状神経線維腫:複数の神経にまたがるように発生する腫瘍で、深部に生じる場合や、周囲の組織を圧迫する場合があります。
- 眼の病変:視神経経路の神経膠腫や、虹彩のLisch結節、脈絡膜の異常などが見られることがあります。
- 骨・発達に関する症状:骨の変形や側弯、学習面の困難、発達上の課題などが現れる場合があります。
これらの症状が全員にそろうわけではありません。カフェ・オ・レ斑が先に見つかり、神経線維腫が目立つようになるのは何年も後ということもあります。そのため、幼少期に色素斑だけが認められる場合は、成長に応じて症状の変化を観察することが重要です。
また、カフェ・オ・レ斑と腋窩・鼠径部の色素斑だけでは、NF1によく似たレジウス症候群などとの区別が難しい場合があります。見た目だけで病名を決めず、必要に応じて専門医による診察や遺伝学的検査を受けることが適切です。
【診断基準】神経線維腫症は何を調べて診断する?
神経線維腫症1型の診断では、皮膚の症状だけでなく、眼、骨、神経系の所見や家族歴などを総合的に評価します。国際的な診断基準は2021年に改訂され、従来の臨床所見に加えて、NF1遺伝子の病的バリアントを診断項目に含める考え方が整理されました。
国際コンセンサス基準では、NF1と診断された親がいない人について、原則として以下の項目のうち2つ以上を満たすことが診断の基本となります。
- 思春期前では最大径5mm超、思春期以降では15mm超のカフェ・オ・レ斑が6個以上ある。
- わきの下または鼠径部に雀卵斑様色素斑がある。
- 神経線維腫が2個以上、または叢状神経線維腫が1個以上ある。
- 視神経経路の神経膠腫がある。
- 虹彩のLisch結節が2個以上、または一定の基準を満たす脈絡膜異常が2つ以上ある。
- 蝶形骨異形成、脛骨の前外側への弯曲、長管骨の偽関節など、特徴的な骨病変がある。
- 正常に見える組織から採取した検体などで、NF1遺伝子の病的バリアントが確認される。
NF1と診断された親がいる子どもについては、これらの診断項目のうち1つ以上が認められることが診断の条件となります。実際の診断では、年齢や症状の現れ方、検査結果などを踏まえて医師が判断します。
特に注意したいのは、幼い子どもでは診断基準を満たす症状がまだ十分に現れていない場合があることです。初期にカフェ・オ・レ斑が複数あっても、ほかの症状が確認できず、すぐに確定診断に至らないことがあります。現時点で基準を満たさないことと、将来にわたってNF1を否定できることは同じではありません。
神経線維腫症の遺伝子検査は、臨床所見だけでは診断が難しい場合や、似た疾患との鑑別が必要な場合などに検討されます。日本の難病情報センターによると、NF1の遺伝子検査は2024年6月から保険適用となっており、検査の適用条件や実施の可否については主治医への相談が必要です。
遺伝子検査で病的バリアントが確認されれば診断の手がかりになりますが、検査で変化が見つからなかったからといって、NF1を必ず否定できるわけではありません。また、遺伝子検査は診断のための手段であり、病気の重症度や将来の症状をすべて正確に予測するものではありません。
【原因と遺伝】神経線維腫症はなぜ発症する?子どもへの遺伝確率
神経線維腫症1型の原因は、17番染色体に位置するNF1遺伝子の病的な変化です。この遺伝子は、ニューロフィブロミンというタンパク質を作るための設計図に当たります。ニューロフィブロミンは細胞の増殖に関係するシグナルを調節しており、機能が損なわれると、腫瘍などの病変が生じやすくなると考えられています。
NF1は常染色体優性遺伝(常染色体顕性遺伝)の形式をとります。性別にかかわらず発症し、病的バリアントを持つ親から子どもに受け継がれる可能性があります。ただし、遺伝性疾患だからといって、必ず親から受け継いでいるとは限りません。
日本の難病情報センターによると、NF1の患者の半数以上は、両親に同じ病気がない状態で発症します。これは、受精卵ができる過程などでNF1遺伝子に新たな病的変化が生じるためです。親に症状がないことは、子どもがNF1を発症する可能性を完全に否定するものではありません。
親から子どもへの遺伝確率は、次のように整理できます。
- 親の一方がNF1の場合:子どもが病的バリアントを受け継ぐ確率は、妊娠ごとに50%です。
- 両親にNF1がなく、子どもが新たな遺伝子変化によって発症した場合:一般的には、親がNF1である場合と同じ遺伝確率をそのまま当てはめることはできません。本人の遺伝子変化や家族状況に応じた評価が必要です。
- 体の一部に症状が限局するモザイク型の場合:遺伝子変化が存在する細胞の分布などによって遺伝の可能性が異なるため、個別の評価が必要です。
親がNF1の場合、子どもが病的バリアントを受け継いだとしても、症状の種類や重症度が親と同じになるとは限りません。皮膚症状が中心となる人もいれば、眼や骨、深部の腫瘍などに対する管理が必要な人もいます。
また、遺伝子の変化は本人の意思や日常生活上の行動によって生じるものではありません。家族の誰かに原因を求めたり、遺伝したことに責任を感じたりする必要はありません。妊娠や出産を考える際に不安がある場合は、臨床遺伝専門医や認定遺伝カウンセラーに相談し、遺伝の仕組みや検査で分かること、分からないことを整理する方法があります。
【治療法と最新情報】神経線維腫症は治る?セルメチニブの適応拡大
神経線維腫症の治療は、病型、腫瘍の位置や大きさ、症状、合併症の有無によって異なります。現時点では、原因となる遺伝子の変化そのものを体内から取り除き、すべての症状をなくす一般的な治療法は確立していません。その一方で、個々の腫瘍や合併症を対象とする手術、薬物療法、定期的な経過観察などにより、症状や生活への影響を軽減できる場合があります。
NF1で皮膚の神経線維腫が生活上の支障や痛みを引き起こしている場合には、病変の状態に応じて切除などを検討します。深部に生じる叢状神経線維腫については、周囲の神経や血管などとの位置関係によって、完全な切除が難しいことがあります。症状がない腫瘍をすべて取り除くのではなく、症状や将来のリスク、治療による負担を踏まえて方針を決めます。
2026年に押さえておきたい治療の進展が、MEK阻害薬のセルメチニブです。日本では2022年11月にNF1の小児患者に対する使用が承認され、その後、2025年9月から成人の叢状神経線維腫にも適応が拡大されました。難病情報センターの解説でも、この適応拡大が紹介されています。
セルメチニブは、細胞増殖に関わるRAS/MAPKシグナル伝達経路の一部を阻害する薬です。NF1に伴う叢状神経線維腫のうち、痛みや外観上の変形などの症状があり、重大な合併症のリスクを伴わずに切除することが難しい病変が治療対象となります。
ただし、セルメチニブはNF1そのものを完治させる薬ではありません。すべての神経線維腫に使用できるわけでもなく、悪性末梢神経鞘腫瘍や、学習面の困難、骨の病変などに対して一律に効果があると確認されているわけではありません。適応の判断、効果の評価、副作用への対応は専門医の管理のもとで行われます。
治療方針を考える際には、次のような判断軸が重要です。
- 症状のない病変:位置や特徴に応じて経過観察を行い、必要性の低い治療を避けることがあります。
- 生活に支障をきたす病変:切除可能性や機能への影響を評価し、手術や薬物療法などを検討します。
- 急に大きくなる、痛みが強くなる病変:悪性化などを含めた評価が必要になるため、早めに専門医を受診します。
NF2関連神経鞘腫症では、腫瘍の位置や聴力への影響などを踏まえ、経過観察、手術、放射線治療などを個別に検討します。NF1と同じ薬や治療方針がそのまま適用されるわけではありません。
神経線維腫症の治療は、腫瘍を小さくすることだけが目的ではありません。聴力や視機能を保つこと、痛みを軽減すること、身体機能や日常生活を維持することも大切です。症状の変化を継続的に評価し、必要な治療を適切な時期に選ぶことが、長期的な生活の質につながります。

【受診先と合併症】神経線維腫症は何科を受診する?
神経線維腫症が疑われる場合、最初の受診先は年齢や症状によって異なります。日本皮膚科学会の一般向け解説では、乳幼児期に色素斑が見つかった場合、小児科や皮膚科から診療につながるケースが紹介されています。すでに診断されている場合も、症状に応じて複数の診療科が連携することがあります。
- 小児科:子どものカフェ・オ・レ斑、発達や学習面の問題、全身の症状について相談したい場合。
- 皮膚科:皮膚の色素斑や神経線維腫が気になる場合。
- 形成外科:皮膚や皮下の腫瘍について、切除などの治療を検討したい場合。
- 眼科:視力の変化や眼の病変について評価が必要な場合。
- 整形外科:骨の変形、側弯、歩行への影響などがある場合。
- 脳神経外科・耳鼻咽喉科:頭蓋内や脊髄の腫瘍、聴力や平衡機能の異常などが疑われる場合。
- 臨床遺伝の専門外来:遺伝子検査、家族への遺伝、将来の妊娠・出産などについて相談したい場合。
どの診療科に行けばよいか分からない場合は、小児科または皮膚科を入口として、神経線維腫症の診療経験がある医師や専門医療機関への紹介を相談するとよいでしょう。症状が複数の臓器に及ぶ場合には、診療科同士の連携が重要になります。
神経線維腫症1型では、皮膚の症状だけでなく、視神経経路の腫瘍、骨病変、血管病変、学習面の困難などが合併することがあります。まれではありますが、悪性末梢神経鞘腫瘍などの重大な合併症にも注意が必要です。
特に、これまで安定していた腫瘍が急速に大きくなった場合、新しい強い痛みが出現した場合、しびれや筋力低下などの神経症状が変化した場合には、早めに医療機関へ相談してください。急な症状の変化を、単に病気の自然な経過と考えて放置しないことが大切です。
また、NF2関連神経鞘腫症では、聴力の低下や耳鳴り、平衡機能の異常などが受診のきっかけになることがあります。聴力の変化が気になる場合は耳鼻咽喉科などで評価を受け、必要に応じて画像検査や専門診療につなげることが重要です。
定期的な診察では、病型や年齢、既往歴に応じて皮膚、眼、聴力、神経症状、骨の状態などを確認します。すべての人に同じ検査を同じ間隔で行うわけではなく、症状やリスクに応じて検査計画を立てます。継続的な通院は、症状が出てから対応するだけでなく、変化を早期に捉えるためにも役立ちます。
【プロの結論】神経線維腫症を正しく理解するための判断基準
神経線維腫症について情報を調べる際には、病名だけでなく、どの病型を指しているのかを確認することが第一歩です。NF1とNF2関連神経鞘腫症は異なる疾患であり、症状の現れ方や検査、治療方針も異なります。検索結果に「神経線維腫症」とだけ書かれている場合は、説明の対象がどの病型なのかを確かめる必要があります。
次に、皮膚の色素斑や腫瘍の数だけで重症度を決めつけないことが大切です。カフェ・オ・レ斑はNF1を疑う手がかりですが、1個あるだけで診断が確定するわけではありません。反対に、幼少期に症状が少ないからといって、将来の症状がすべて否定されるわけでもありません。診断基準と年齢による症状の変化を踏まえ、必要に応じて経過を確認することが重要です。
遺伝についても、「親から必ず受け継ぐ」「子どもも親と同じ重症度になる」といった理解は正確ではありません。NF1は常染色体優性遺伝ですが、患者の半数以上は両親に同じ病気がない状態で発症し、症状の程度にも個人差があります。家族計画や遺伝子検査について不安がある場合は、専門家による遺伝カウンセリングを活用することが現実的な選択肢です。
治療については、すべての腫瘍をなくすことだけを目標にせず、症状、生活への影響、治療のリスクを比較して方針を決めることが重要です。セルメチニブのような薬物療法の選択肢が広がっている一方、対象となる病変や期待できる効果には条件があります。治療の適応は、最新の診療情報と本人の状態を踏まえて専門医と相談してください。
【神経線維腫症】に関するよくある質問(FAQ)
Q1:神経線維腫症は遺伝しますか?
A1:神経線維腫症1型は常染色体優性遺伝の疾患です。親の一方がNF1の場合、子どもが病的バリアントを受け継ぐ確率は妊娠ごとに50%です。ただし、患者の半数以上は両親に同じ病気がなく、新たな遺伝子変化によって発症します。症状の程度も親子で異なる場合があります。
Q2:カフェ・オ・レ斑が1個あれば神経線維腫症ですか?
A2:いいえ。カフェ・オ・レ斑はNF1の代表的な症状ですが、一般の人にも見られます。診断では色素斑の数や大きさ、神経線維腫、眼や骨の病変、家族歴などを総合的に確認します。気になる場合は小児科や皮膚科で相談してください。
Q3:神経線維腫症1型は完治しますか?
A3:病気の原因となる遺伝子の変化そのものを取り除き、すべての症状をなくす一般的な治療法は確立していません。一方、腫瘍の切除や症状に応じた薬物療法、合併症の管理によって、症状や生活への影響を軽減できる場合があります。
Q4:神経線維腫症の遺伝子検査は受けられますか?
A4:日本ではNF1の遺伝子検査が2024年6月から保険適用となっています。症状だけでは診断が難しい場合などに検討されますが、適用条件があります。検査の必要性や結果の解釈について、主治医や臨床遺伝の専門家に相談することが大切です。
Q5:神経線維腫症は何科に行けばよいですか?
A5:皮膚の色素斑や腫瘍が気になる場合は皮膚科、子どもの症状や発達面が気になる場合は小児科が相談先になります。聴力や視力、骨などに症状がある場合は、それぞれの専門診療科で評価を受けます。診療科の選択に迷う場合は、神経線維腫症の診療経験がある医師への紹介を相談してください。
Q6:神経線維腫症の最新治療には何がありますか?
A6:NF1に伴う症候性で手術が難しい叢状神経線維腫に対して、MEK阻害薬セルメチニブが治療選択肢となっています。日本では2022年11月に小児への使用が承認され、2025年9月には成人への適応も拡大されました。ただし、すべての神経線維腫や合併症に効果があるわけではなく、専門医による適応判断が必要です。
まとめ:神経線維腫症は病型の理解と継続的な診療が大切
神経線維腫症は、神経系を中心に腫瘍やさまざまな病変が生じる遺伝性疾患の総称です。なかでも神経線維腫症1型は、カフェ・オ・レ斑をはじめとする皮膚症状から気づかれることがありますが、眼、骨、発達、神経系などにも症状が現れる可能性があります。NF2関連神経鞘腫症など、ほかの病型との区別も欠かせません。
診断では、症状、家族歴、国際的な診断基準、必要に応じた遺伝子検査などを組み合わせます。NF1は常染色体優性遺伝ですが、患者の半数以上は両親に同じ病気がない状態で発症し、症状の程度にも個人差があります。病名や遺伝形式だけで、将来の経過を一律に判断することはできません。
2026年現在は、セルメチニブの成人への適応拡大など、治療の選択肢にも進展が見られます。ただし、治療の対象や効果には限界があり、継続的な観察と合併症への対応が引き続き重要です。気になる色素斑や腫瘍、聴力・視力の変化などがある場合は、自己判断で病名を決めず、適切な医療機関で相談することが、病気を理解し、必要な支援につなげるための第一歩です。 (出典: 神経 線維 腫 症(Yahoo!ニュース))
毎日更新されるトレンド情報を分析・発信中。役立つ裏技やおすすめ情報を分かりやすく紹介します。
