フェニルケトン尿症(PKU)の原因・症状と指定難病における食事療法・新生児マススクリーニングの全貌
2026年現在、先天性代謝異常症のひとつであるフェニルケトン尿症(PKU)は、早期発見から生涯にわたる適切な管理に至るまで、医療・福祉の現場において重要な位置を占め続けています。本疾患は、体内でアミノ酸をうまく処理できないことに起因する遺伝性疾患ですが、新生児マススクリーニング制度の定着や、治療法・食事療法の進歩により、適切な介入によって健やかな成長や社会生活を送ることが可能となっています。
本記事では、指定難病240に指定されているフェニルケトン尿症のメカニズムや発症の原因、特有の症状から、医療現場で実践されている最新の治療管理の実際まで、専門的かつ分かりやすい視点から徹底的に紐解いていきます。
📌 【この記事の重要ポイントまとめ】
- 要点1:フェニルケトン尿症(PKU)は、フェニルアラニン水酸化酵素等の異常により、アミノ酸の代謝が阻害される先天性の遺伝性疾患である。
- 要点2:生後間もない新生児マススクリーニングによって早期発見が可能であり、速やかな食事療法への移行が精神発達遅滞などの神経症状を防ぐ鍵となる。
- 要点3:指定難病240として、専門医療機関の管理下でフェニルアラニン摂取制限や特殊ミルク、補充療法が生涯にわたり継続される。
フェニルケトン尿症(PKU)とは何か?基本概念とアミノ酸代謝異常のメカニズム
フェニルケトン尿症(Phenylketonuria、略称:PKU)は、私たちが摂取する食事中のたんぱく質を構成する必須アミノ酸のひとつ「フェニルアラニン」を、体内で正常に代謝することができなくなる先天性の代謝異常疾患です。ヒトの身体は通常、摂取したフェニルアラニンを酵素の働きによってチロシンという別のアミノ酸へと変換しますが、本疾患の患者ではこの代謝経路がうまく機能しません。
難病情報センターや各種医学的知見によると、この代謝障害を引き起こす主たる原因は、12q22-q24.1に位置するフェニルアラニン水酸化酵素(phenylalanine hydroxylase)遺伝子の異常、またはそれを支える補酵素の先天的な欠乏にあります。酵素の働きが低下あるいは欠損すると、血中や体内にフェニルアラニンおよびその代謝産物が異常蓄積し、脳の中枢神経系などに悪影響を及ぼすおそれがあります。
指定難病240としての位置づけと発症の原因・遺伝形式
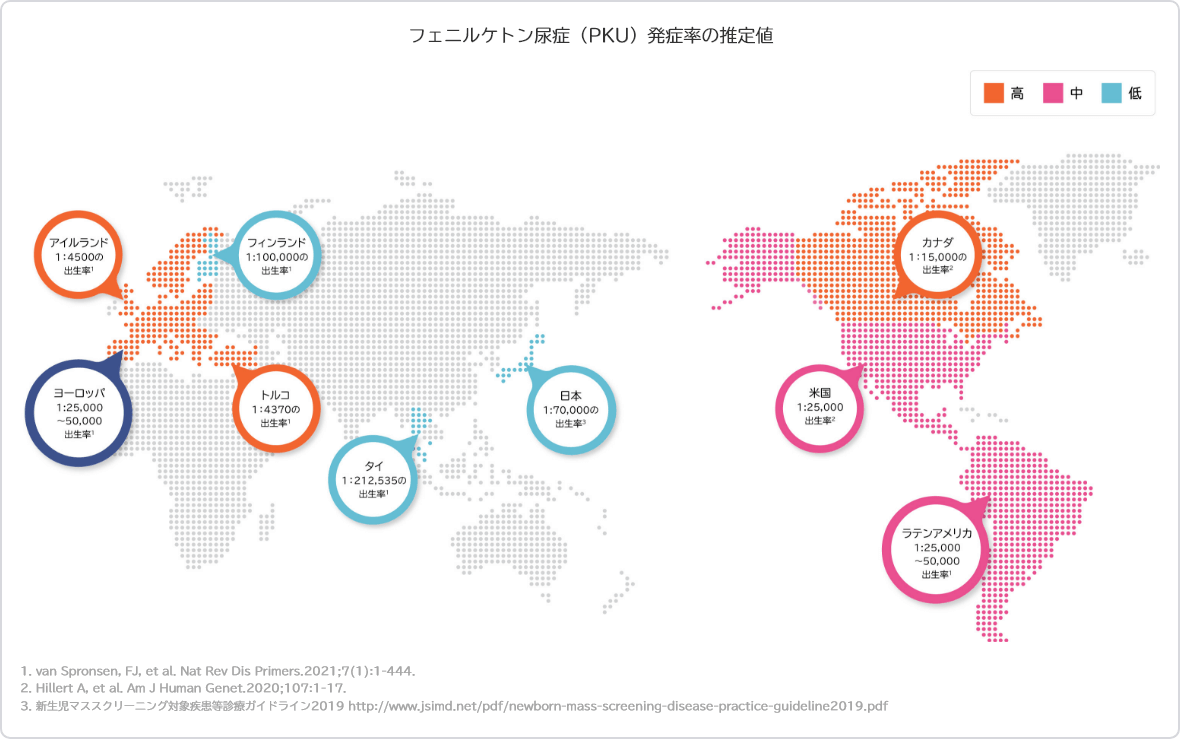
フェニルケトン尿症は、国が定める指定難病(指定難病240)の対象となっており、医療費助成制度をはじめとする公的な支援基盤が整備されています。発症の背景には遺伝的要因があり、常染色体劣性遺伝(常染色体潜性遺伝)形式をとるのが一般的です。両親ともに保因者である場合、理論的には一定の確率で遺伝しますが、決して珍しい疾患ではなく、早期からの介入があらゆる予後を左右します。
医学的な発生機序を深掘りすると、単に酵素たんぱく質自体の異常だけでなく、補酵素(テトラヒドロビオプテリン:BH4)の合成や再生に関わる酵素の異常によって引き起こされるケースも存在します。これらは「BH4反応性PKU」や「ビオプテリン代謝異常症」などとして鑑別され、治療戦略を選択する上で極めて重要な分岐点となります。専門医による正確な遺伝学的・生化学的診断が不可欠とされる所以がここにあります。
見逃せない主な症状と、未治療の場合に生じるリスク
フェニルケトン尿症の患者は、出生直後は目立った症状を示さないことがほとんどです。しかし、そのままフェニルアラニンを制限しない通常の母乳や育児用ミルクを摂取し続けた場合、数週間から数か月のうちに深刻な神経学的症状が顕在化してきます。具体的な症状や臨床的特徴としては、以下のようなものが挙げられます。
最も重大なリスクとされるのが、脳の正常な発育が阻害されることによる精神発達遅滞や痙攣発作、知能障害などの不可逆的な中枢神経症状です。また、メラニンの生合成が抑制される影響から、皮膚や毛髪、虹彩の色素が薄くなる「色素欠乏」がみられることも特徴の一つです。さらに、体内で異常代謝された物質が尿や汗に排泄されることで、特異なにおい(カビ臭いような臭い)を放つことがあるのも臨床現場で知られるサインです。
フェニルケトン尿症の管理における医療の要:新生児マススクリーニング
前述のような重篤な神経症状の発現を未然に防ぐため、現代の周産期医療において極めて大きな役割を果たしているのが「新生児マススクリーニング(先天性代謝異常等検査)」です。生後数日(通常は生後4〜7日頃)の新生児から微量の血液を採取し、フェニルアラニンの血中濃度などを網羅的に測定することで、症状が出る前に病気を見つけ出す仕組みが日本全国で確立されています。
スクリーニング検査で陽性反応が出た場合は、直ちに精密検査(二次検査)へと移行し、確定診断が下されます。発症後ごく早期、理想的には生後2週間以内に治療を開始できれば、脳の障害や発達遅滞をほぼ完全に予防することが可能です。この早期発見・早期介入のシステムこそが、PKU患者のその後の人生の質(QOL)を担保する最大の防波堤となっています。
【解説】フェニルケトン尿症の管理・治療方針と検査の比較
フェニルケトン尿症の治療および長期管理は、患者のライフステージや病型の違いによってきめ細かく調整されます。ここで、診断から日常管理に至る主要なポイントを分かりやすく比較・整理します。
| 管理・治療のフェーズ | 主な内容・目的 | 留意すべきポイント |
|---|---|---|
| 新生児マススクリーニング | 生後数日の血液を用いてフェニルアラニン濃度を測定し、発症の有無を早期発見する。 | 症状が現れる前の超早期介入を可能にするための必須の検査。 |
| 食事療法(栄養管理) | フェニルアラニンの摂取量を厳格に制限しつつ、必要なたんぱく質やエネルギーを特殊ミルク等で補う。 | 成長期や妊娠期など、ライフステージに応じて許容量が変動するため専門医の指導が必須。 |
| 薬物療法・補酵素補充 | BH4反応性の場合に補酵素製剤を投与し、フェニルアラニンの耐容量を高める。 | すべての患者に有効なわけではないため、事前の詳細な病型分類が求められる。 |
| 生涯にわたる健康管理 | 成人期以降も血中フェニルアラニン濃度のコントロールを維持し、高次脳機能や神経障害を予防する。 | 「成人期PKU」における食生活の自己管理や、女性患者の妊娠時管理(母性PKU対策)が重要。 |
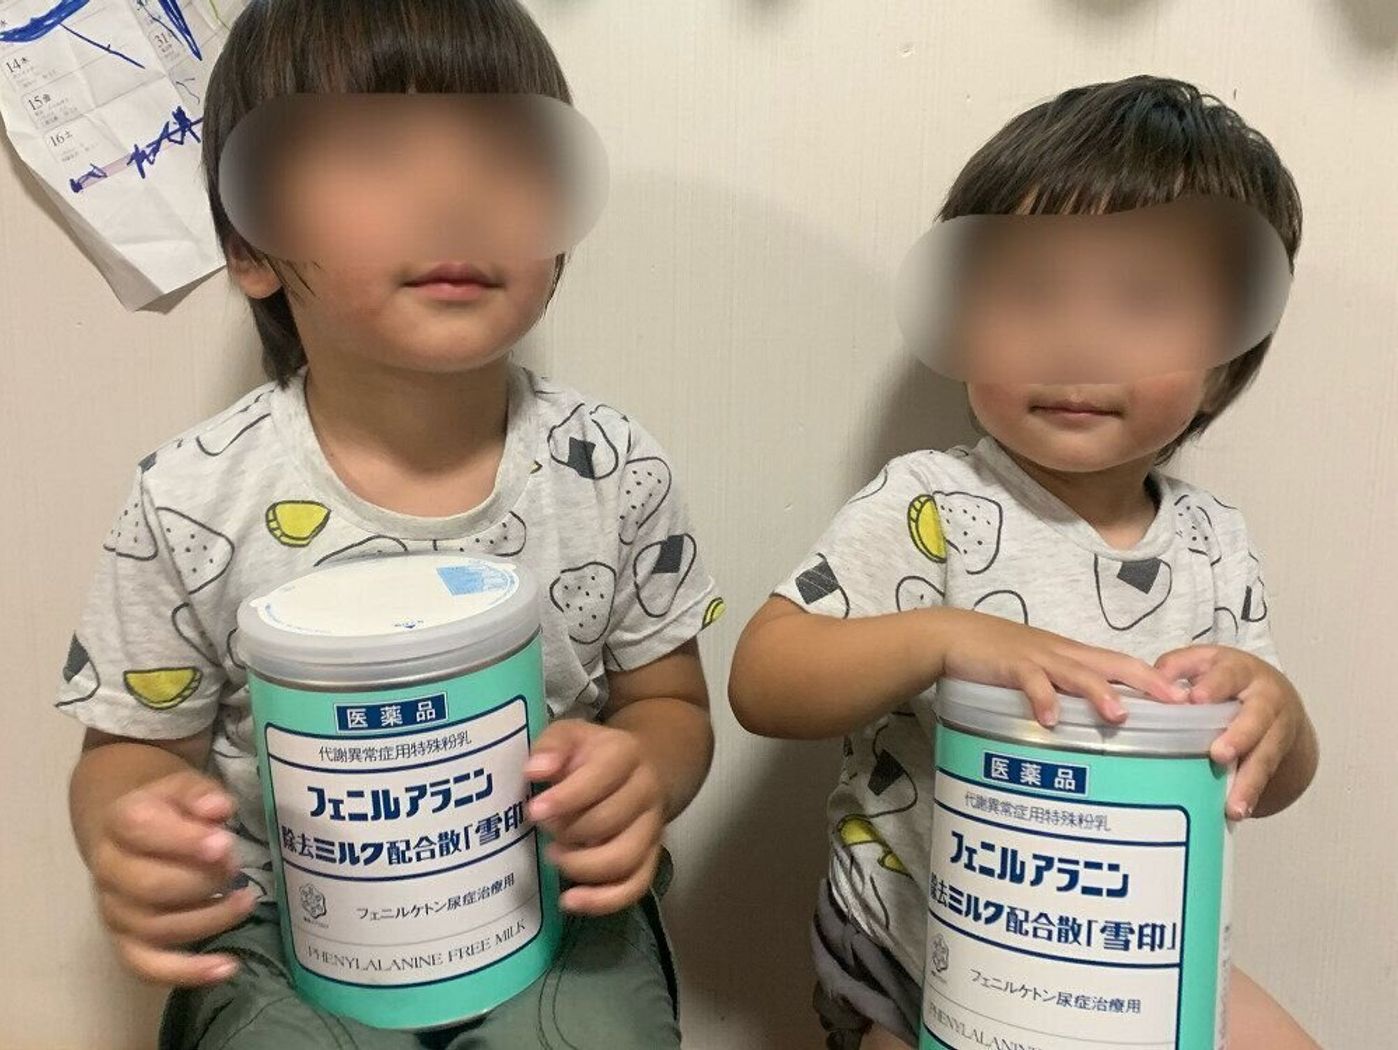
表に示した通り、PKUの治療の軸となるのは「食事療法」です。フェニルアラニンは肉や魚、卵、大豆製品などの高たんぱく食品に多く含まれているため、これらを制限し、フェニルアラニンを除去または低減した特殊ミルクや特殊食品を活用します。かつては「小児期を過ぎれば食事制限を緩めてもよい」と考えられていた時期もありましたが、近年の知見では、成人期以降も血中濃度を適切に保つことが、集中力の維持や高次脳機能の保護の観点から推奨されています。
【フェニルケトン尿症】に関するよくある質問(FAQ)
Q1:フェニルケトン尿症は大人になってから発症することはありますか?
A1:本疾患は生まれつきの酵素異常に基づく先天性疾患であるため、大人になってから突然発症するものではありません。ただし、かつて新生児マススクリーニングの対象外だった世代や、成人期に食事制限を中断した人が、年齢を重ねてから倦怠感や精神的な不調を自覚するケースが報告されています。
Q2:妊娠・出産を希望する場合、どのような点に注意が必要ですか?
A2:女性のPKU患者が妊娠する場合、「母性PKU」への厳格な対応が必要です。妊娠中の血中フェニルアラニン濃度が高い状態が続くと、胎児の先天性心疾患や小頭症、発達遅滞を引き起こすリスクが高まります。そのため、妊娠前から血中濃度を厳しくコントロールし、産科と代謝専門医の連携による万全の管理体制が不可欠です。
Q3:日常生活や学校生活において、どのような配慮やサポートを受けられますか?
A3:指定難病の医療費助成制度を利用できるほか、食事療法を継続するための特殊食品の給付や栄養指導などの福祉サポートが存在します。学校や職場においても、給食や外食時の配慮、間食の制限などについて周囲の理解と協力を得ながら、制限のある食生活を安全に送る環境づくりが進められています。
まとめ:今後の動向と最新の治療・管理に向けた展望
フェニルケトン尿症は、新生児マススクリーニングによる早期発見と、生涯にわたる適切な食事療法・医療管理によって、その予後が劇的に改善されてきた代表的な先天性アミノ酸代謝異常症です。指定難病240としての公的支援や、特殊ミルク・低タンパク食品の選択肢の広がりにより、患者や家族が社会の中で自分らしく生きるための基盤は確実に強まっています。
今後は、成人期を迎えた患者に対するシームレスな移行期医療(トランジション)の充実や、新規の治療薬・酵素補充療法のさらなる発展が期待されています。正しい医学的知識の普及と、社会全体での温かい理解が、患者のQOL向上を支える最も強固な力となるでしょう。 (出典: フェニル ケトン 尿 症(Yahoo!ニュース))
毎日更新されるトレンド情報を分析・発信中。役立つ裏技やおすすめ情報を分かりやすく紹介します。
